Benchmark and Critical Evaluation for ML Force Fields with Molecular Simulations
Explore benchmarking and critical evaluation of machine learning force fields in molecular simulations, focusing on realistic MD trajectories beyond force prediction accuracy.
ProtMD: Incorporating Conformation Flexibility for Drug Binding via Pretraining on MD Simulations
Explore ProtMD, a novel approach incorporating protein flexibility in drug binding predictions using molecular dynamics simulations and self-supervised learning techniques for improved accuracy.

DiffDock: Diffusion Steps, Twists, and Turns for Molecular Docking
Explore DiffDock, a novel diffusion-based approach to molecular docking that outperforms traditional and deep learning methods in predicting ligand-protein binding structures for drug design.
Equivariant 3D-Conditional Diffusion Models for Molecular Linker Design
Explore equivariant 3D-conditional diffusion models for molecular linker design in drug discovery. Learn about DiffLinker's innovative approach to connecting multiple fragments and its applications in real-world scenarios.
QC2: A Modular Open-Source Software for Quantum Chemistry
Explore QC2, a modular open-source software for quantum chemistry, its design principles, workflow, and applications in quantum computing and classical approaches.
Dynamics and Mechanisms of CRISPR-Cas9 Through the Lens of Computational Methods
Explore computational methods revealing CRISPR-Cas9 dynamics and mechanisms, from RNA binding to large-scale conformational changes, enhancing understanding of this revolutionary genome-editing tool.
Scalable Molecular Simulation of Electrolyte Solutions with Quantum Chemical Accuracy
Explore advanced molecular simulation techniques for electrolyte solutions using neural network potentials and DFT, achieving quantum chemical accuracy and revealing novel insights in solution behavior.
Stability-Aware Boltzmann Estimator Training of Neural Network Interatomic Potentials
Explore advanced neural network interatomic potentials for molecular dynamics simulations using Stability-Aware Boltzmann Estimator Training to enhance stability and accuracy across various systems and architectures.
MFBind - A Multi-Fidelity Approach for Evaluating Drugs in Generative Modeling
Explore MFBind, a multi-fidelity approach integrating docking and binding free energy simulations for improved drug discovery generative modeling. Learn its advantages over current methods.
Equivariant Scalar Fields for Molecular Docking with Fast Fourier Transforms
Explore machine learning-accelerated molecular docking using equivariant scalar fields and fast Fourier transforms for efficient drug discovery and virtual screening.
Q-Chem 6 Generation: Features and Developments in Quantum Chemistry Software
Explore cutting-edge features in Q-Chem 6, including spectroscopy modeling, energy decomposition analysis, DFT improvements, quantum mechanochemistry, and nuclear-electronic orbital methods.
Молекулярна динаміка для фазового переходу рідина-газ - Частина 2
Delve into молекулярну динаміку та фізичні процеси фазового переходу рідина-газ через поглиблений теоретичний аналіз та сучасні дослідження.
Молекулярна динаміка для фазового переходу рідина-газ
Дослідіть молекулярну динаміку та механізми фазового переходу між рідким і газоподібним станами речовини через поглиблений теоретичний аналіз та моделювання.
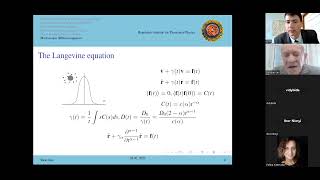
Невідомий, Відомий Броунівський Рух
Дослідіть глибинні аспекти броунівського руху, від класичних концепцій до сучасних відкриттів, розкриваючи маловідомі властивості та практичне застосування цього фізичного явища.
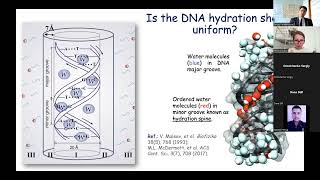
Молекулярно-динамічні моделювання колективної динаміки іон-гідратної оболонки подвійної спіралі ДНК
Дослідіть молекулярно-динамічне моделювання колективної поведінки іон-гідратної оболонки ДНК та її вплив на структурну динаміку подвійної спіралі.
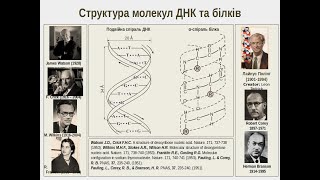
Метод класичної молекулярної динаміки в моделюванні властивостей молекули подвійної спіралі ДНК
Dive into classical molecular dynamics methods and their application in modeling DNA double helix properties, exploring computational approaches in modern biophysics research.
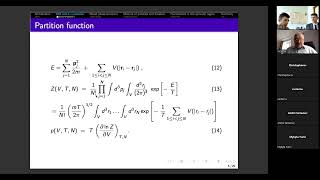
Молекулярна динаміка для фазового переходу рідина-газ - Частина 2
Дослідіть молекулярну динаміку та механізми фазового переходу між рідким і газоподібним станами речовини через поглиблений теоретичний аналіз та моделювання.
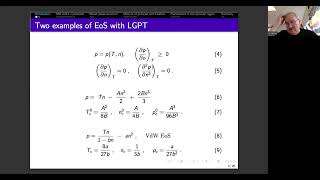
Молекулярна динаміка для фазового переходу рідина-газ
Дослідіть молекулярну динаміку та механізми фазового переходу між рідким і газоподібним станами речовини через поглиблений теоретичний аналіз та сучасні наукові підходи.
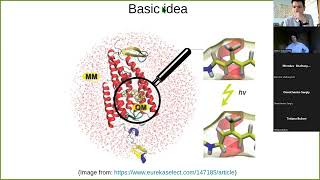
Моделювання біохімічних процесів за допомогою гібридних квантово-механічних/молекулярно-механічних методів QM/MM в NAMD та ORCA
Дослідіть моделювання біохімічних процесів з використанням гібридних QM/MM методів у NAMD та ORCA для поглибленого аналізу молекулярних систем.
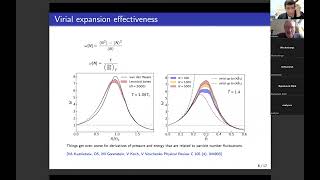
Флуктуації та Кореляції Частинок у Молекулярній Динаміці
Дослідіть флуктуації та кореляції частинок у системах з потенціалом Ленарда-Джонса, формування кластерів та їх вплив на метастабільні стани в молекулярній динаміці.
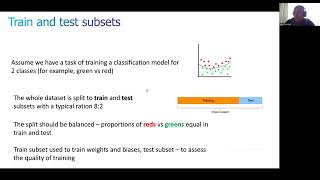
Application of Machine Learning Approaches to the Generation of Organic Compounds and Properties Prediction
Explore machine learning techniques for generating organic compounds and predicting their properties, focusing on practical applications in theoretical physics and chemistry.