
Protein Annotations
Learn protein annotation techniques including molecular docking, function identification, structure analysis, and molecular dynamics simulations using tools like Autodock, Pymol, and Gromacs.
Protein Analysis
Learn essential protein analysis techniques including homology modeling, molecular docking, structure prediction, and interaction analysis using popular tools like Modeller, Autodock Vina, and PyMol.
ICM 3D Ligand Editor - Ligand Docking, Editing and Optimization
Explore ICM 3D Ligand Editor for advanced ligand docking, editing, and optimization techniques in molecular modeling and drug discovery.

Molecular Docking with AutoDock VINA - Script-Based Method for Multiple Ligands
Learn script-based molecular docking with AutoDock Vina for virtual screening of multiple ligands. Explore conformational space, calculate binding energies, and identify potential lead compounds efficiently.

Molecular Docking and Virtual Screening with AutoDock VINA - Bioinformatics Tutorial
Learn molecular docking with AutoDock VINA for virtual screening in drug discovery. Explore ligand-protein interactions, scoring functions, and post-processing techniques to identify potential lead compounds.
Molecular Docking Analysis - Autodock Results and Visualization
Learn to analyze molecular docking results using Autodock, extract key scores, and generate 2D/3D visualizations with tools like Pymol and LigPlot for effective protein-ligand interaction studies.
Molecular Docking for Beginners - Autodock Full Tutorial
Guía paso a paso sobre acoplamiento molecular proteína-ligando utilizando AutoDock. Aprenda a investigar interacciones a nivel atómico para comprender mecanismos bioquímicos.
Cyclica Recursion - Innovations in Drug Discovery
Explore cyclic recursion in machine learning for drug discovery, featuring innovative approaches and industry applications in pharmaceutical research.
Harmonic Self-Conditioned Flow Matching for Multi-Ligand Docking and Binding Site Design
Explore advanced AI techniques for protein-ligand binding structure generation and binding site design, improving drug discovery and molecular interaction modeling.
Binding Affinity Prediction with ML-Based Docking - Lab 2
Explore ML-based docking for binding affinity prediction in drug discovery, featuring insights from experts Stephan Thaler and Cristian Gabellini.
Virtual Screening Techniques for Drug Discovery - Lab 1
Explore virtual screening techniques for drug discovery through hands-on lab exercises guided by industry experts.
Virtual Screening Explanation - Lab 1
Explore virtual screening techniques for drug discovery with experts Lu Zhu and Cas Wognum in this recorded session from the 2024 ML for Drug Discovery Summer School.

DiffDock: Diffusion Steps, Twists, and Turns for Molecular Docking
Explore DiffDock, a novel diffusion-based approach to molecular docking that outperforms traditional and deep learning methods in predicting ligand-protein binding structures for drug design.
MFBind - A Multi-Fidelity Approach for Evaluating Drugs in Generative Modeling
Explore MFBind, a multi-fidelity approach integrating docking and binding free energy simulations for improved drug discovery generative modeling. Learn its advantages over current methods.
Equivariant Scalar Fields for Molecular Docking with Fast Fourier Transforms
Explore machine learning-accelerated molecular docking using equivariant scalar fields and fast Fourier transforms for efficient drug discovery and virtual screening.

Binding Affinity Prediction with Machine Learning-Based Docking - Lab 2
Explore ML-based docking techniques for predicting binding affinity in drug discovery, featuring insights from experts Stephan Thaler and Cristian Gabellini.
AI-Aided Design of Novel Inhibitors Against SARS-CoV-2
Explore AI-driven drug design for SARS-CoV-2, focusing on 3CLpro inhibitors. Learn about deep Q-learning networks, fragment-based design, and structure-based optimization for developing potential lead compounds.
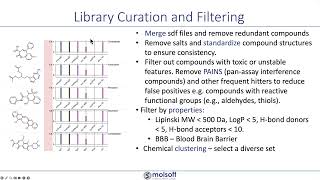
Preparing Chemical Libraries for Virtual Ligand Screening and Ligand Docking
Master essential techniques for preparing chemical libraries and conducting virtual ligand screening using ICM-Pro, focusing on efficient ligand docking methodologies and computational analysis.
Structure-Based Virtual Ligand Screening with ICM-Pro
Master structure-based virtual ligand screening techniques using ICM-Pro software, from project setup and file preparation to running screens, analyzing results, and creating hitlists.